
 EN
En laboratorieguide til at udføre en vellykket elisa-kit-assay
Kvaliteten af elisa-resultater afhænger mindre af held og mere af, hvor præcist hvert trin udføres. Et ELISA-kit — forkortelse for Enzym-Linket Immunosorbent Assay Kit — giver et standardiseret, reproducerbart format til kvantificering af specifikke proteiner, cytokiner, hormoner og andre biologiske analytter i forskellige prøvematrixer. At vide, hvad et kit indeholder, er kun begyndelsen. At forstå hvordan hvordan man udfører assayet korrekt, er det, der adskiller et rengjort datasæt fra en plade med forvirrende signalstøj.
Denne guide gennemgår en komplet elisa-assay-procedure — fra forberedelse til dataanalyse — og dækker både sandwich-elisa-kit og konkurrencemæssigt elisa-kit formater.
Trin 1: Vælg det rigtige elisa-kit-format til din analyt
Før du pipetterer en enkelt prøve, skal du bekræfte, at kitformatet svarer til din analyt og dine eksperimentelle mål. De to mest almindelige formater opfører sig meget forskelligt:
- Sandwich-ELISA-kit: Vel egnet til større proteiner og cytokiner. En fangstantistofantistof påført pladen binder dit målantigen; et andet detekterende antistof binder derefter til et andet epitop på samme antigen og danner en "sandwich". Dette format giver høj specifikitet og er den mest udbredte metode til ELISA-kit til cytokiner som f.eks. IL-6, TNF-alpha og IFN-gamma.
- Konkurrencemæssigt ELISA-kit: Designet til små molekyler og antigener med lav molekylvægt – typisk under 10.000 Dalton – herunder steroider, peptider og små hormoner. I dette format konkurrerer prøveantigenet med et mærket antigen om de begrænsede antistofbindingssteder. En højere koncentration af prøven resulterer i et lavere signal, hvilket er det omvendte af en sandwich-assay.
Hvis du er usikker på, hvilket format dit kit bruger, skal du tjekke indsætten i dit kit eller produktspecifikationen fra din menneskelige ELISA-kit-producent . At bruge forkerte antagelser om formatet til beregning af data vil gøre hele din standardkurve ugyldig.
Trin 2: Forudfor analysen – forberedelse
At springe forberedelsen over er én af de mest almindelige årsager til variabilitet. Giv mindst 30 minutter før start:
- Bring alle reagenser – herunder standarder, detekteringsantistof og streptavidin-HRP – op til stuetemperatur (RT). Kolde reagenser giver inkonsekvente bindingskinetikker.
- Forbered frisk vaskeløsning ved at fortynde koncentratet i henhold til kit-instruktionerne. Vaskeløsning, der er forberedt flere dage i forvejen, eller som er opbevaret forkert, kan give resteffekter.
- Forbered dine arbejdsstandarder ved seriefortynding med den medfølgende fortyndingsvæske. De fleste kits indeholder en standard med høj koncentration, der kræver mindst 6–8 fortynningspunkter for at opbygge en komplet standardkurve.
- Forbered alle biologiske prøver: tø dem frosne prøver på is, centrifuger for at fjerne celleaffald, hvis det er nødvendigt, og fortynd med den anbefalede prøvefortyndingsvæske, hvis de forventede koncentrationer overstiger området for standardkurven.
Antag, at din fortyndingsvæske er sæt-specifik — at udskifte den med en generisk buffer uden først at validere den kan påvirke bindingshastigheden på måder, der ikke umiddelbart fremgår af optiske densitetsmålinger.
Trin 3: Pladebelægning og blokering
De fleste kommercielle ELISA-sæt leveres med forudbelagte plader, hvor fangiantistoffet allerede er bundet til brøndoverfladen. Hvis dit sæt indeholder ubelagte plader og et separat fangiantistof, skal du selv belægge pladen:
- Fortynd fangiantistoffet i belægningsbuffer til den koncentration, der er angivet i sætets instruktioner.
- Tilsæt 100 µL pr. brønd og inkuber overnat ved 4°C eller i 2 timer ved stuetemperatur med let rystning.
- Skyl pladen 3 gange med vaskeløsning for at fjerne usammenbundet antistof. Ufuldstændig vask i dette trin efterlader rester af fangstantistof, hvilket kan øge baggrunden.
- Bloker ved at tilføje 200–300 µL assay-diluent eller blokeringsvæske pr. brønd. Inkuber i 1–2 timer ved stuetemperatur. Blokering forhindrer upræcis proteinadsorption til pladens overflade.
- Skyl igen 3 gange, inden du fortsætter til tilsætning af prøver.
Før-kogede kitser springer direkte til blokerings- eller prøvetilsætnings-trinnet – læs din kits specifikke protokol omhyggeligt, da trinnene kan variere mellem producenter.
Trin 4: Inkubation af prøver og standard
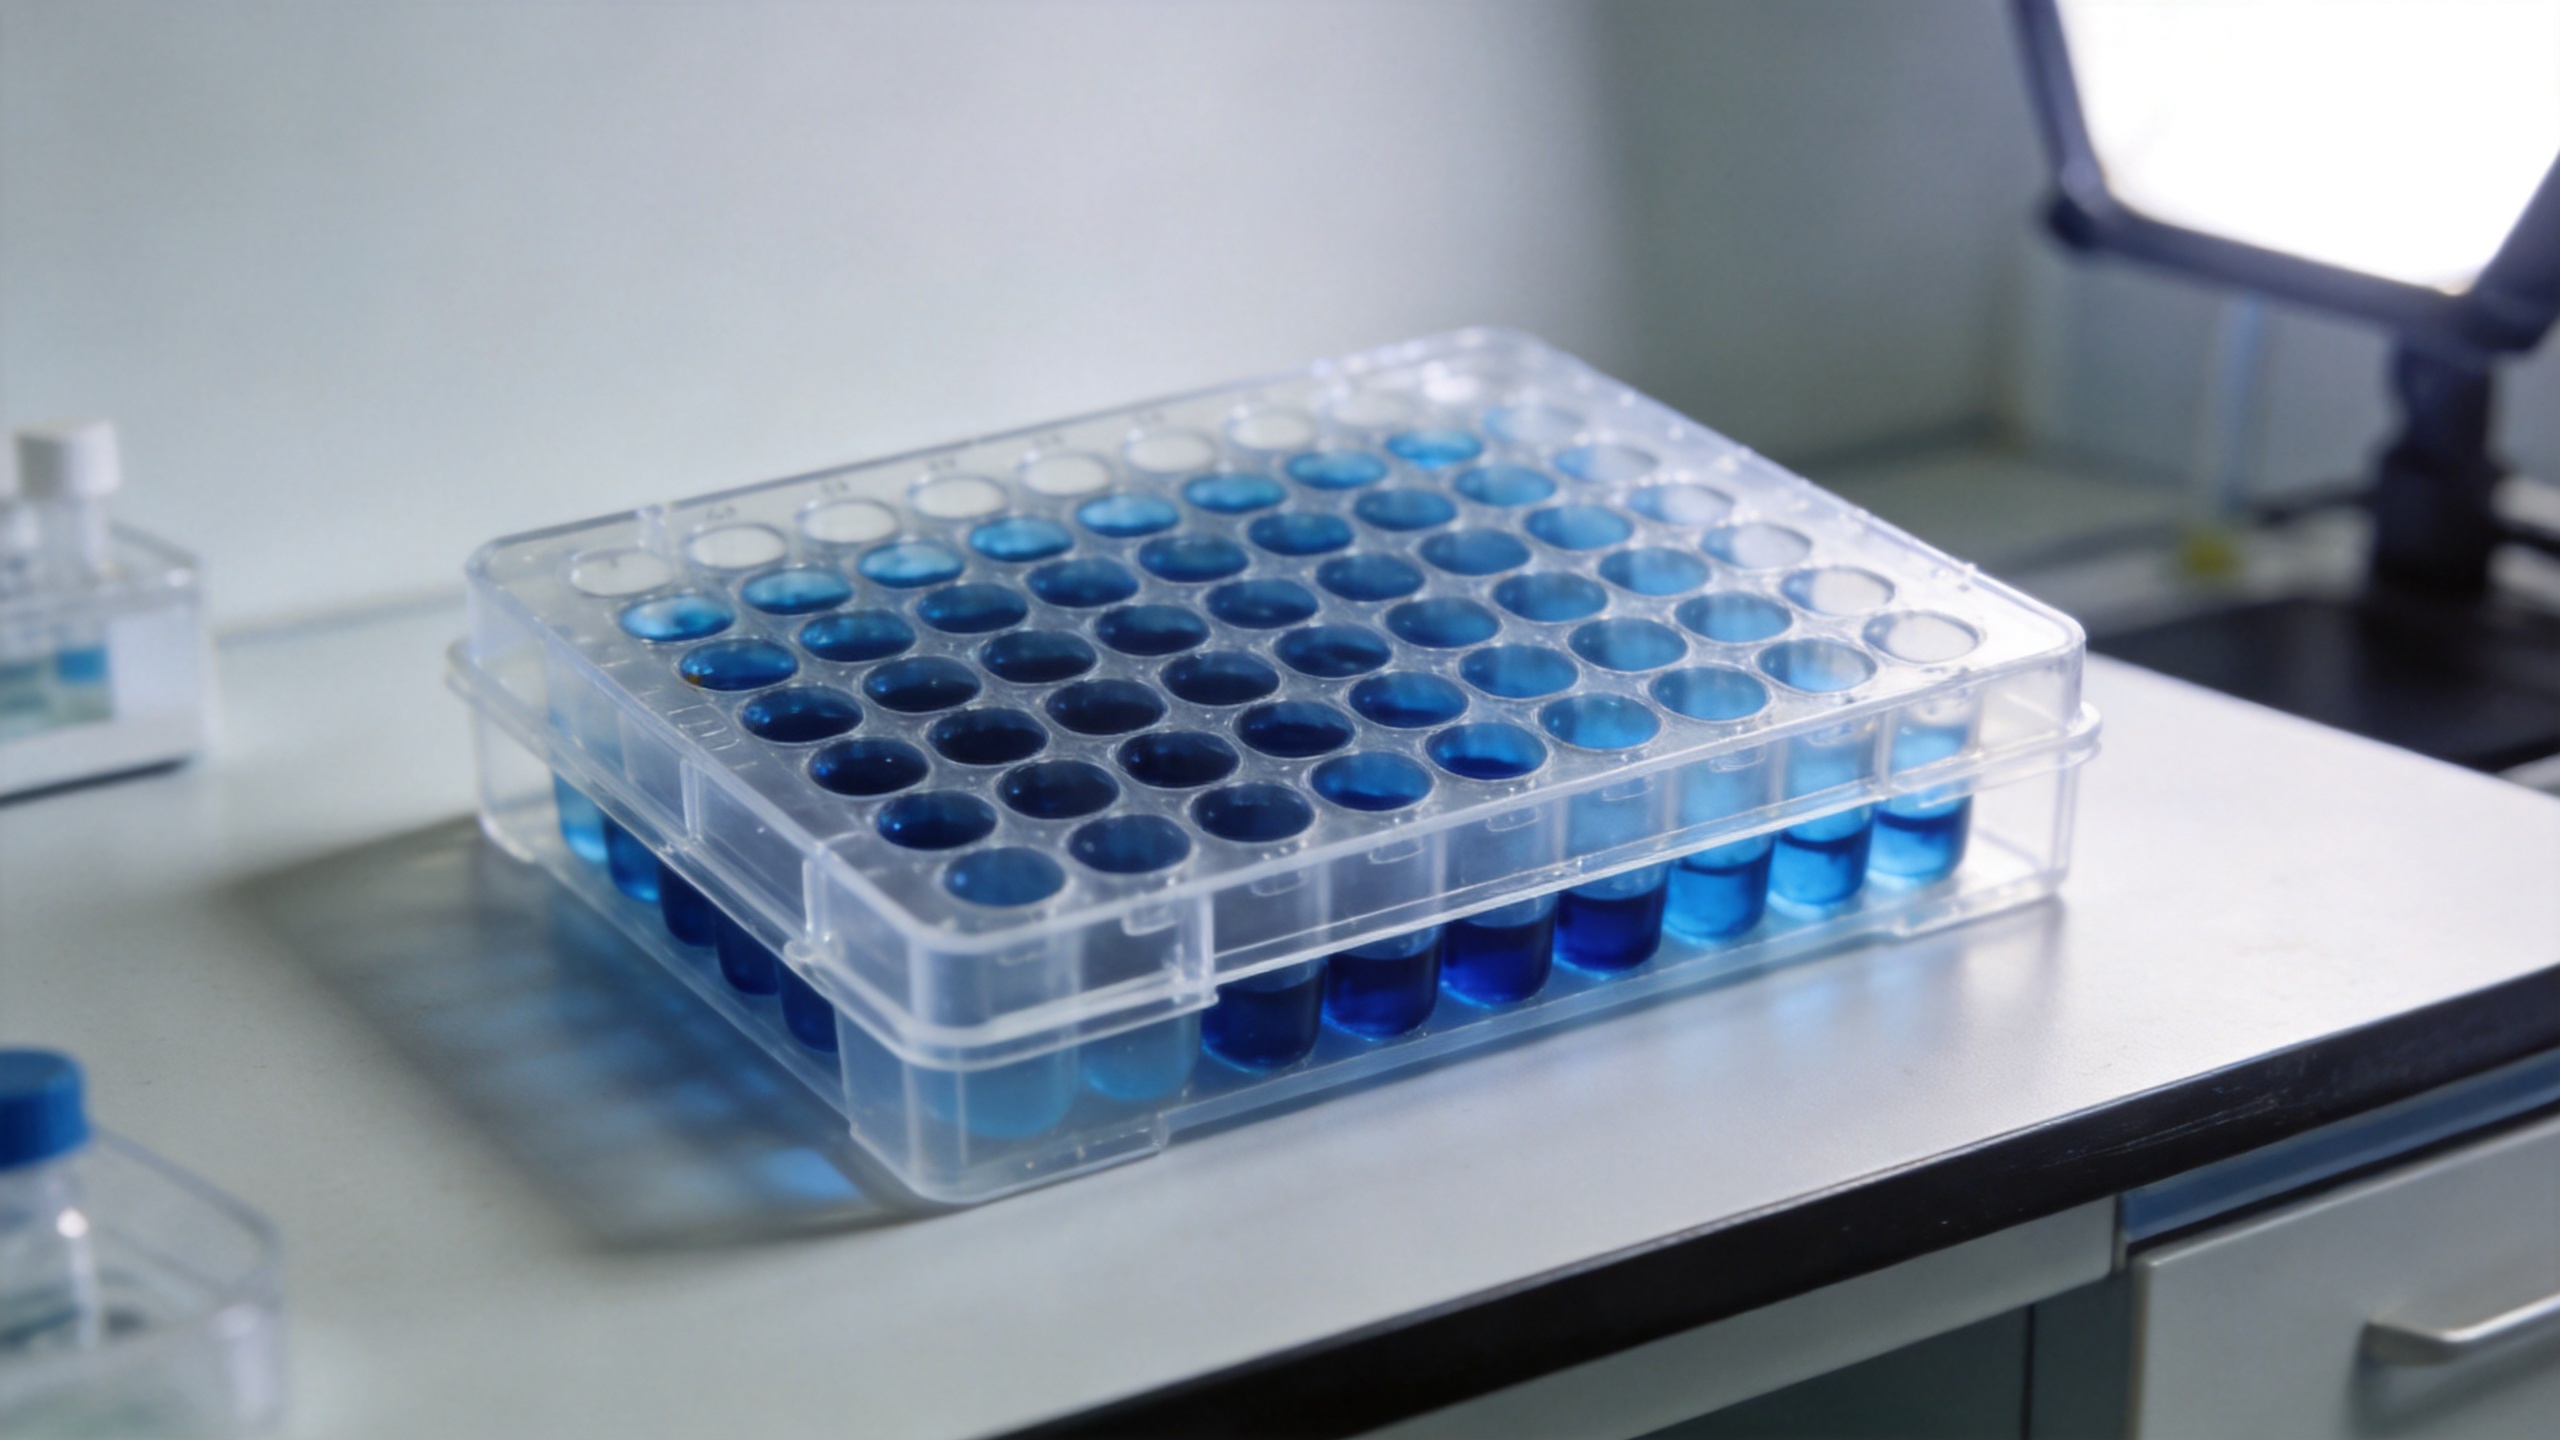
Her finder capture-hændelsen sted. Tilføj dine forberedte standarder og prøver – typisk 100 µL pr. brønd – og forsegel pladen med et klebefolie. Inkuber i 2 timer ved stuetemperatur eller over nat ved 4 °C, afhængigt af din kits validerede betingelser.
Ud fra min erfaring med at observere forskellige institutioner, der udfører samme ELISA-kit til cytokiner under varierende betingelser, er den primære kilde til mellemlaboratorievariabilitet normalt ikke selve kitet – men inkubationstidens og -temperaturens inkonsekvens mellem kørsler. Hvis din plade står ved let forskellige temperaturer på forskellige dage, vil din standardkurve skifte, hvilket gør sammenligninger mellem assays svære. En vigtig referenceværdi, der skal opretholdes: intra-assay CV-værdierne skal ligge under 10 %, og inter-assay CV-værdierne under 15 %.
Efter inkubation udføres 3–5 vaskninger med vaskebuffer. Grundig vask er afgørende: resterende ubundne prøveproteiner, der forbliver i brøndene, vil konkurrere med detektionsantistoffet og øge baggrundssignalet.
Trin 5: Detekteringsantistof og signalforstærkning
For en sandwich-elisa-kit , de næste trin omfatter detekteringsantistoffet og signalenzymerne:
- Tilsæt detekteringsantistoffet (typisk biotinyleret) i den koncentration, der er angivet i sætets vejledning – normalt 100 µL pr. brønd. Inkuber i 1–2 timer ved stuetemperatur.
- Vask 3–5 gange for at fjerne ubundet detekteringsantistof.
- Tilsæt streptavidin-HRP-konjugatet. Inkuber i 20–30 minutter ved stuetemperatur og beskyt mod direkte lys.
- Vask igen 5 gange. På dette tidspunkt er grundig vask især vigtig, da resterende HRP-aktivitet vil forstærke dit endelige signal.
For en konkurrencemæssigt elisa-kit , adskiller detekteringsarbejdsgangen sig — mærket antigen og prøveantigen tilsættes sammen med antistoffet. Følg sættets protokol for konkurrencemæssig format nøjagtigt, da rækkefølgen og koncentrationerne er kalibreret anderledes.
Trin 6: Substrattilsætning, stop af reaktionen og aflæsning af pladen
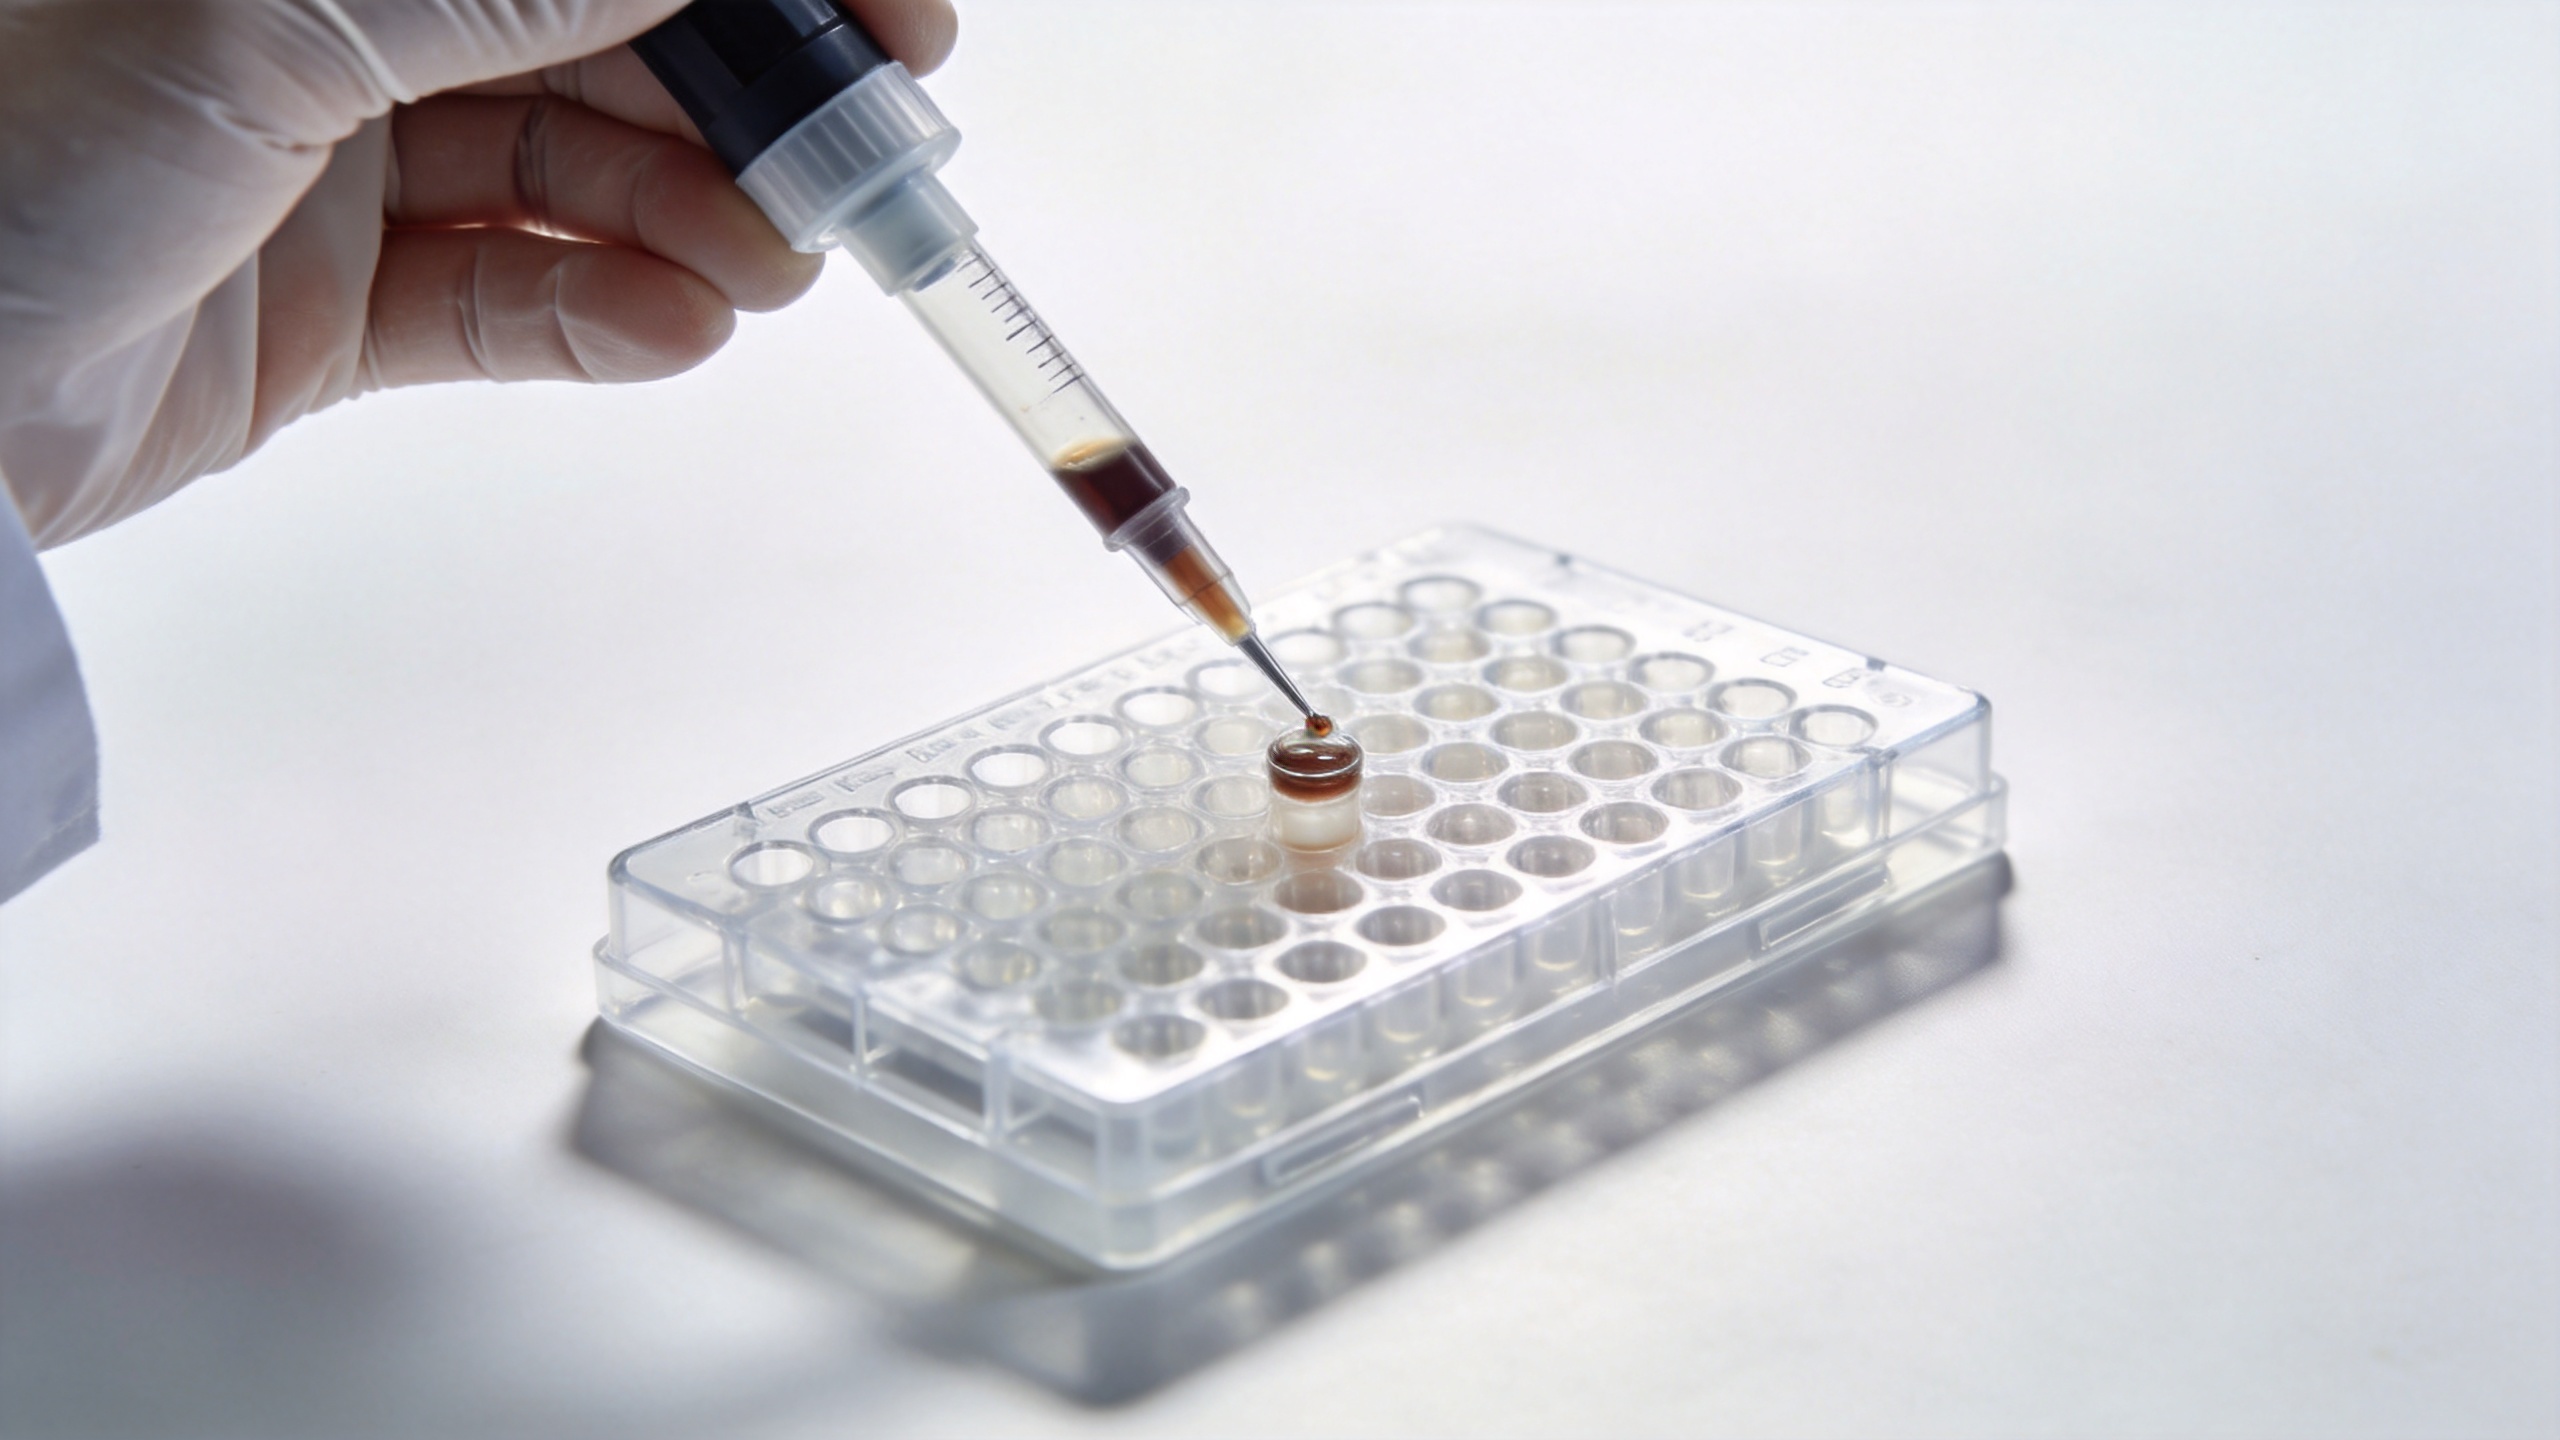
Tilsæt 100 µL TMB (3,3',5,5'-tetramethylbenzidin)-substrat til hver brønd. Inkuber i mørke i 15–30 minutter. Du vil se en blå farve udvikle sig i brøndene med bundet HRP – intensiteten svarer til analytkoncentrationen i et sandwich-format.
- Stop reaktionen ved at tilsætte 50 µL stopopløsning (typisk 2N svovlsyre) til hver brønd i samme rækkefølge og med samme tidsinterval som ved tilsætning af substratet. Uensartet stop-tid påvirker OD-læsninger mellem brøndene.
- Læs pladen ved 450 nm på en mikroplade-læser inden for 30 minutter efter reaktionsstop. Brug 570 nm som referencebølgelængde til korrektion af optiske fejl i pladen.
Hvis du bruger et kit fra en anerkendt menneskelige ELISA-kit-producent , er stopopløsningen og substratet prævalideret som et matchet par. Udskiftning af enten substrat eller stopopløsning kan ændre din detektionsbølgelængde eller påvirke signallineariteten.
Trin 7: Beregning og fortolkning af data
Brug standardkurven til at beregne analytkoncentrationerne i dine prøver:
- Tegn standardkurven: OD (y-akse) mod kendt koncentration (x-akse). De fleste kitte anbefaler en 4-parametrisk logistisk (4PL) kurvetilpasning til sandwich-ELISA-formater.
- Bekræft, at standardkurvens R²-værdi er ≥ 0,99, inden den bruges til at beregne prøvekoncentrationer baglæns.
- Prøver, der ligger uden for standardkurvens område, skal genanalyseres med en passende fortynding. Ekstrapolation ud over kurvens endepunkter giver upålidelige data.
- Multiplicer de beregnede koncentrationer med eventuelle fortyndingsfaktorer, der er anvendt under prøveforberedelsen.
Indledningsvis fokuserer mange laboratorier udelukkende på følsomhed – den ELISA-kit detektionsgrænsen for en given cytokin-assay angives ofte til under 10 pg/mL. I praksis er specifikt også lige så afgørende: om antistofparret krydsreakterer med strukturelt lignende proteiner i din prøvematrix, påvirker direkte nøjagtigheden af dit resultat. Et kit, der er valideret til menneskeligt serum, kan give inkonsistente resultater, hvis det anvendes på cellekultur-overstående væske uden genvalidering af fortyndingsfaktoren for den pågældende matrix.
Almindelige fejl, der kompromitterer resultaterne
Nogle protokolafvigelser opstår gentagne gange:
- Uensartet udvasking: Ujævn aspiration efterlader resterende buffer, der fortynder efterfølgende reagenser. Brug en multikanalspipette eller pladevasker, hvis kapaciteten tillader det.
- Luftbobler i brønde: Bobler påvirker TMB-farveudviklingen – bank let på pladen efter hver væskeaddition.
- Frys-tø-dcyklusser på prøver: Flere frys-tø-dcyklusser nedbryder proteiner og reducerer den målbare antigenkonzentration. Lav aliquoter, inden du fryser.
- At springe reagensers temperering over: Kolde reagenser, der tilføjes plader ved stuetemperatur, skaber temperaturgradienter, som påvirker bindingskinetikken ulige på tværs af pladen.
- Fejlidentificering af kitformat: At anvende en standardkurveformel fra en sandwich-assay på et konkurrencemæssigt ELISA-kit inverterer din fortolkning – et højt signal tolkes som en høj koncentration, selvom det modsatte er sandt.
At udføre en vellykket ELISA-assay er en færdighed, der udvikles gennem præcis gentagelse. Hvis dit nuværende kit giver variable resultater, selvom du bruger omhyggelig teknik, kan det være tid til at vurdere, om kitspecifikationerne – følsomhed, validerede matrixer og data om antistofkrydsreaktivitet – faktisk er velegnede til din specifikke analyt og prøvetype. Køb fra en kvalificeret menneskelige ELISA-kit-producent med dokumenterede data om konsistens mellem partier gør fejlfinding betydeligt nemmere, fordi du kan sammenligne dine resultater med en kendt basislinje i stedet for at gætte på, hvilken variabel der er ændret.






